









| 查看: 3591 | 回复: 6 | ||||
[交流]
【求助】怎样才能使整个盒子充满水,用gromacs
|

|
俺用gromacs作蛋白质的动力学,把蛋白质放进盒子里,再加水 但用VMD查看时发现整个盒子并没有充满水,有一半是空的,水也没有全部在盒子里,有一半在盒子外面。且蛋白质的一部分在水的外面(图中圆圈部分),这是为什么呢?与周期性边界有关吗?这样对模拟结果有影响吗?怎样才能使整个盒子充满水? 加盒子命令为:editconf -bt dodecahedron -f trp.gro -o trp.gro -c -d 1.0 谢谢!!! 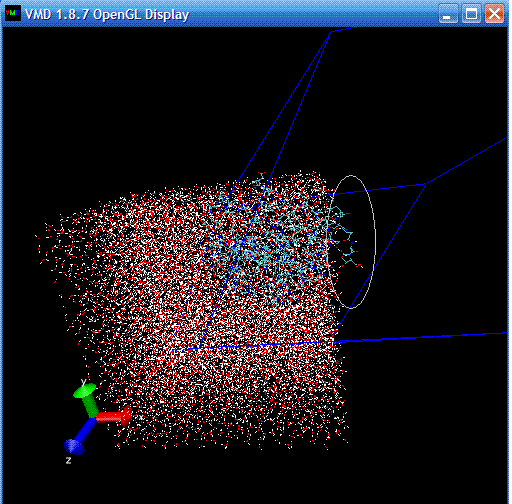 [ Last edited by patent on 2011-3-9 at 09:35 ] |
 回复此楼
» 收录本帖的淘帖专辑推荐
 xuexijisuan |
» 猜你喜欢
» 本主题相关价值贴推荐,对您同样有帮助:
 VMD由于周期性边界造成的显示问题
已经有6人回复
- Gromacs里关于设定水盒子形状的问题??
已经有7人回复
- 求助,关于Gromacs生成的水盒子中加小分子。
已经有7人回复
- gromacs蛋白计算结束后老是跑出盒子
已经有19人回复
- 求助:Gromacs平衡时蛋白跑出盒子了,怎么办?
已经有7人回复
- Gromacs怎么把一个聚集体放在盒子中心
已经有3人回复
- MS中如何设置将分子放在模拟盒子的中心处
已经有15人回复
- VMD怎么显示模拟盒子的边界?
已经有6人回复
- discover模拟,分子跑到盒子外面怎么办
已经有5人回复
- gromacs计算示例
已经有3人回复
- 请教做MD计算时,蛋白质分子有一部分跑出水盒子
已经有9人回复
- 求助!!!怎样才能提神!!!
已经有23人回复
- 【求助】重金求助:gromacs中g_rms命令中怎样应用index.ndx文件
已经有8人回复
- 【原创】在gromacs的gro中插入小分子
已经有12人回复
- 【求助】求助详细安装gromacs的步骤,谢谢
已经有3人回复
- 【分享】在gromacs中做蛋白质在有机溶剂DMSO中的模拟流程!
已经有17人回复
- 【求助】求GROMACS模拟表面活性剂在油水表面的行为的例子
已经有7人回复
★ ★ ★
ghcacj(金币+3): 谢谢 2011-03-09 14:04:50
patent(金币+10): 谢谢 2011-03-13 17:52:18
jiaoyixiong: 回帖置顶 2011-12-11 21:05:58
ghcacj(金币+3): 谢谢 2011-03-09 14:04:50
patent(金币+10): 谢谢 2011-03-13 17:52:18
jiaoyixiong: 回帖置顶 2011-12-11 21:05:58
| 在你将蛋白质加入盒子之后,最好将其移动到盒子中心,可以通过editconf -f **.gro -translate a b c -o **.gro (表示向xyz方向分别移动a b c nm)来实现,然后你再加水试试,另外,我认为最好是将蛋白质都置于水环境中,还有就是由于存在周期边界条件,是不是你的盒子应该大一点从而避免周期边界条件产生的影响呢~ |

2楼2011-03-09 09:33:58
3楼2011-03-11 03:05:45
4楼2011-03-11 09:25:36
5楼2011-03-11 09:54:07
6楼2011-03-11 10:02:03

7楼2015-01-16 15:33:20