









| 查看: 2576 | 回复: 4 | ||
[求助]
gromacs,用pdb文件生成top文件时遇到的问题
|

|
用gromacs中的ffG43a2力场,把pdb文件生成top文件时出现错误, Fatal error: Could only find a forcefield type for 3928 out of 5272 atoms 大家帮帮忙哈,多谢啦! 下面图片是我出错的详细信息 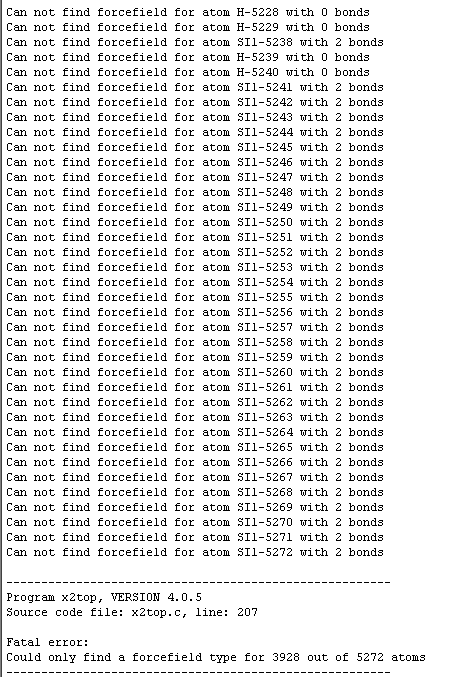 |
 回复此楼
» 猜你喜欢
 关于核磁制样
已经有3人回复
-
郑州大学申博
已经有6人回复
-
人工智能虚构史料、伪造文献频现,多家期刊声明抵制
已经有5人回复
-
CsPbI2Br全无机钙钛矿SEM图像异常分析
已经有8人回复
» 本主题相关价值贴推荐,对您同样有帮助:
- 如何用MS的纳米管坐标转到gromacs可识别的文件
已经有7人回复
- GROMACS 小分子top文件
已经有9人回复
- gromacs 运行pdb2gmx中出错,pdb2gmx: error while loading shared libraries
已经有3人回复
- [新手求教]安装Gromacs后,查看pdb2gmx命令,显示无此命令
已经有9人回复
- AutoDock产生的结果dlg文件转化成pdb文件
已经有13人回复
- 什么原因可能会引起MD时蛋白构象没有变化?
已经有5人回复
- 【求助】用Gromacs模拟小分子药物及一定辅料在水溶液中的形态该,该如何开始?
已经有6人回复
- 【求助】如何使用gromacs中的constraint
已经有8人回复
- 【讨论】大家用gromacs,都是用什么软件建模的,或者有手写建模的
已经有3人回复
- 【求助】gromacs出现了一个问题
已经有10人回复
- 【专家会诊】bay 讨论namd,gmx处理水溶液,蛋白等MD 模拟;讨论水及水通道
已经有50人回复

2楼2012-06-19 20:34:22
3楼2012-06-19 20:55:34
4楼2012-06-19 21:20:43
5楼2012-06-20 08:26:06