









| 查看: 975 | 回复: 5 | ||
[求助]
分子动力学模拟,命令提示符
|

模拟过程中命令提示符总出现分子数量不符合什么规模水平,哪位大神可以帮帮忙是什么原因。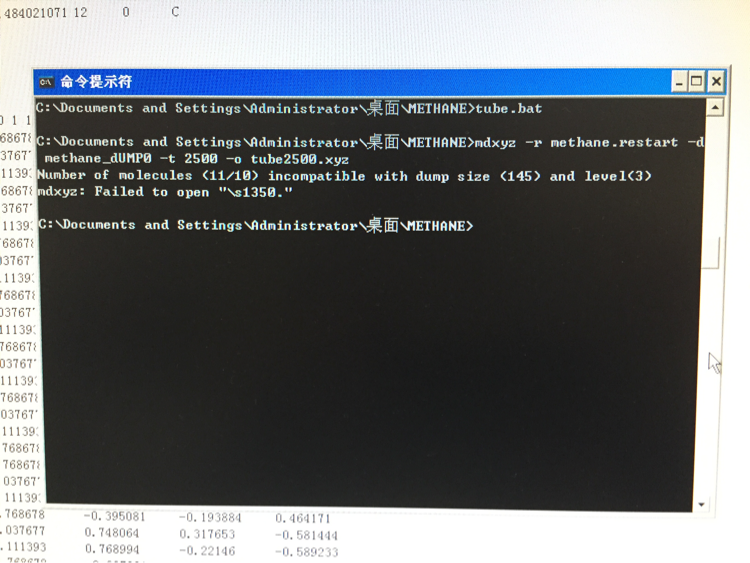 发自小木虫IOS客户端 |
 回复此楼
» 本帖已获得的红花(最新10朵)
 Yi爿冰心
» 猜你喜欢
 申博求助
已经有4人回复
-
27年申博自荐-能源/环境方向
已经有3人回复
-
闲聊
已经有3人回复
-
亲密关系
已经有13人回复
-
27秋申博自荐
已经有4人回复
» 本主题相关商家推荐: (我也要在这里推广)

» 本主题相关价值贴推荐,对您同样有帮助:
- Gromacs中,小分子力场的生成
已经有10人回复
- 群里有没有用lammps做加速分子动力学方法模拟的,讨论一下!
已经有4人回复
- 求助!求大神!分子动力学模拟输入命令错误!急求大神啊!
已经有1人回复
- Gromacs跑完动力学模拟之后如何分析小分子和蛋白之间的相互作用?
已经有2人回复
- Amber 分子动力学 求助!!!!
已经有10人回复
- Amber分子动力学计算自由能时报错,急求助!!谢谢各位大侠
已经有0人回复
- 分享gromac的基本步骤,有木有好心人告知MC模拟 用towhee基本步骤
已经有3人回复
- culgi,MAPS,Material Studio,MedeA,四大材料多尺度模拟软件平台
已经有16人回复
- 【分享】LAMMPS的语法中文解释
已经有137人回复
jiezhou5322
银虫 (正式写手)
- 应助: 3 (幼儿园)
- 金币: 2072.4
- 散金: 5
- 红花: 1
- 帖子: 390
- 在线: 332.6小时
- 虫号: 3093434
- 注册: 2014-03-27
- 专业: 岩土力学与岩土工程


2楼2016-03-18 11:50:33
3楼2016-03-18 17:51:35
4楼2016-03-19 22:28:27
jiezhou5322
银虫 (正式写手)
- 应助: 3 (幼儿园)
- 金币: 2072.4
- 散金: 5
- 红花: 1
- 帖子: 390
- 在线: 332.6小时
- 虫号: 3093434
- 注册: 2014-03-27
- 专业: 岩土力学与岩土工程
5楼2016-03-20 08:53:37

6楼2016-03-24 18:03:09